美国FDA医疗器械注册30问|干货收藏版
国瑞中安法规部门撰写的本文所有结论均以美国联邦法规(21 CFR)、美国法典(21 U.S.C. / FD&C Act)及 FDA 官网公示文件为依据,并在每条答案后标注出处。数据截止 2026 年 10 月 26 日,费用适用 FY2027(2026 年 10 月 1 日至 2027 年 9 月 30 日)。 建议收藏,作为内部立项与预算评审的对照清单。
一、先把概念掰正:80% 的踩坑从这里开始
Q1. FDA 的”注册”到底指什么?为什么”有注册号”不等于”能卖”?
因为这是两套彼此独立的法律义务,很多企业把它们混成一件。
- 企业注册 + 器械列名(Establishment Registration & Device Listing):解决的是”你是谁、你在哪里生产、你生产什么“,依据 21 CFR Part 807。这是身份登记,不是上市许可。
- 上市前许可(510(k) / De Novo / PMA / HDE):解决的是”这个产品能不能在美国卖“,依据 FD&C Act 第 513、515、520(m) 条。
一家企业完全可以完成注册和列名,却因为产品没有取得上市许可而不得销售;反过来,产品拿到 510(k) 清关,但企业未注册、未列名,同样不得进入美国市场——21 CFR 807.40(c) 明确规定:除研究用器械外,任何器械不得进口至美国,除非该器械已完成列名,且其生产所在境外企业已完成注册。
【依据】 21 CFR Part 807;21 CFR 807.40(c);FD&C Act §513、§515。
Q2. FDA 发不发”医疗器械注册证”?CFG 是什么、能证明什么?
FDA 不签发”医疗器械注册证”,注意,市场上所有带有FDA标识的FDA证书都是假证!!给企业颁发FDA证书的行为纯粹是一些不专业或者专门发假证的皮包公司在胡作非为罢了。 这是中美监管体系最容易被误读的一处。
中国企业拿到的所谓”FDA 证书”,通常是以下三种之一,性质完全不同:
| 文件 | 是什么 | 关键点 |
|---|---|---|
| 510(k) 清关函 / SE 判定令 | FDA 对实质等同的判定文书 | 只覆盖”被清关的那个器械状态”,不是企业资质 |
| CFG(Certificate to Foreign Government) | 出口证明,由 CDRH 应申请签发 | 证明该产品在美国可合法上市,不是”FDA 批准” |
| 注册确认(Registration) | FURLS 系统内的登记状态 | 只是身份登记,不含任何产品评价 |
CFG 的申请条件写得很直白:企业已注册、器械已列名、器械已有 510(k) 清关或 PMA 批准或 De Novo 分类或属 1976 年 5 月 28 日前上市器械、符合 21 CFR Part 801/809 标签要求、按 21 CFR Part 820 生产。也就是说,CFG 是”下游证明”,它不能反过来替代上游的上市许可。
费用与时限:首份 175 美元,同一申请内每增加一份 85 美元;申请后 20 个工作日内签发;自 2024 年 1 月 2 日起全部改为 CECATS 系统电子签发 PDF,可凭二维码在 FURLS Export Certificate Validator 验真。
【依据】 FDA《Types of Export Certificates》《Exporting Medical Devices》;FD&C Act §801(e)(1)。
Q3. Class I / II / III 是怎么定的?分类错了后果有多严重?
分类不是企业自选,而是由器械的分类法规(21 CFR Part 862–892)和 Product Code 锁定。
- Class I:仅靠”一般控制”即可合理保证安全有效;
- Class II:一般控制不足,需叠加”特殊控制”(性能标准、上市后监督、指南文件、标签要求等);
- Class III:支撑或维持生命、对预防健康损害有重大意义、或存在潜在不合理风险,必须走 PMA(FD&C Act §515)。
后果的严重性在于:Class III 器械若未取得 PMA 即上市,依 FD&C Act §501(f) 被直接认定为”掺假器械”(adulterated),不是”程序瑕疵”,而是可以直接触发查扣、禁令的法律状态。
实践中最常见的错误是按”产品名称”分类,而不是按”预期用途 + 技术特征 + 作用机理”分类。同一个硬件,适应症从”辅助监测”改为”诊断依据”,分类和路径可能完全不同。
【依据】 21 CFR 862–892;FD&C Act §513、§515、§501(f);FDA Product Classification Database。
Q4. 510(k) 的”清关”和 PMA 的”批准”,法律效力差在哪?
差在FDA 到底评价了什么。
- 510(k) 是”比较”:FDA 判定你的器械与一个已合法上市的 predicate 实质等同(SE)。它没有独立得出”你的器械安全有效”的结论,而是认定”与已上市器械同样安全有效”。
- PMA 是”独立评价”:FDA 基于完整的非临床与临床数据,独立认定该器械在其预期用途下安全有效(FD&C Act §515)。
这带来三个实务差异:
- 举证责任不同——510(k) 的核心是 predicate 选择与差异分析;PMA 的核心是完整证据链。
- 变更管理不同——510(k) 持有人需自行判断变更是否触发新申报(见 Q30);PMA 持有人受 21 CFR 814 补充申请体系约束(Panel-track / 180-day / Real-time / 30-day notice)。
- 费用差 20 倍以上——FY2027:510(k) 标准费 28,653 美元,PMA 标准费 636,732 美元。
【依据】 FD&C Act §513(i)(1)(A)、§515;21 CFR Part 814;FDA FY2027 费用表。
Q5. 中国制造商必须自己注册、自己列名吗?能不能挂在进口商名下?
必须自己注册。21 CFR 807.40(a) 的表述没有余地:任何在美国境外从事器械制造、制备、传播、复合或加工,且其器械被进口或提议进口至美国的境外企业,都应当通过 FDA 电子注册列名系统完成注册并列名。
同时,21 CFR 807.40(b) 要求每家境外企业在初始及更新注册信息中提交其美国代理人的名称、地址、电话,且只能指定一名美国代理人(可同时兼任 official correspondent)。
美国代理人的法定职责有三项:
- 在美国境内居住或设有营业场所;
- 应 FDA 要求,协助 FDA 与该境外企业沟通、回答关于其进口产品的问题、协助安排 FDA 对该境外企业的检查;若 FDA 无法直接或及时联系到境外企业,FDA 可向美国代理人提供信息或文件,该行为视为已向境外企业提供;
- 代理人名称、地址、电话变更,须在 10 个工作日内报告 FDA。
这里有一个高风险误区:美国代理人不是“持证人”,也不是“责任人替代”。产品的上市许可归属、质量体系责任、不良事件报告义务,仍然在制造商身上。把注册、列名、许可全部”挂”在进口商名下,会导致产品实际控制权、证书归属和后续变更权全部旁落——这是我们在跨境项目中见到最多的结构性风险。
【依据】 21 CFR 807.40(a)(b)(1)(2)(3);21 CFR 807.20。
二、路径选择:选错路,后面全是沉没成本
Q6. 什么时候必须做 510(k)?什么情况可以豁免?
触发条件(21 CFR 807.81):拟首次商业分销,且器械不属于豁免范围;须在拟销售前至少 90 天提交。
可以不做 510(k) 的典型情形:
- 仅销售未成品器械或供他方组装的部件(但作为替换件直接卖给终端用户的部件除外);
- 器械未上市,仅用于开发、评估、测试——但人体临床须遵守 IDE 法规(21 CFR Part 812);
- 分销他方在美国本土制造的器械,仅加贴 “Distributed by…” 标签(21 CFR 801.1);
- 多数重新包装商 / 重新贴标商,且器械状态与标签无实质改变;
- 1976 年 5 月 28 日前已由本企业合法商业分销、且无显著改变的”祖父条款”器械(须有 Preamendment Status 证明);
- 由分类法规明文豁免的器械。
豁免不是无条件豁免。 21 CFR 862–892 各分类章节的 .9 条设了限制:若超出该器械的预期用途、采用不同的基础科学技术、或是再加工的一次性器械,豁免即失效,仍须提交 510(k)。
【依据】 21 CFR 807.81;21 CFR 862.9 等各分类章节 .9 条;21 CFR 801.1;21 CFR Part 812。
Q7. “实质等同”的法定标准具体是什么?
FD&C Act §513(i)(1)(A) 给了两条路径,满足其一即为实质等同:
路径一(相同)
- 与 predicate 具有相同预期用途;且
- 具有相同技术特征。
路径二(不同但不引发新问题)
- 与 predicate 具有相同预期用途;且
- 技术特征不同,但不引发不同的安全性与有效性疑问;且
- 提交的信息证明该器械与合法上市器械同样安全有效。
注意三个技术要点:
- “预期用途相同”是硬门槛,不是”接近”。适应症人群、使用场景、使用者的改变,都可能导致预期用途不同,从而直接落入路径二甚至 NSE。
- 路径二的关键不是”证明更好”,而是”证明差异不带来新问题”。这是很多企业写 510(k) 时的方向性错误。
- 被判定 NSE 后有四条出路:补数据重新提交 510(k);走 De Novo 请求分类为 I/II 类;提交重新分类请愿;或直接走 PMA。
【依据】 FD&C Act §513(i)(1)(A);21 CFR 807 Subpart E。
Q8. Predicate 怎么选?哪些器械不能被当作 predicate?
合法的 predicate 有四类:
- 1976 年 5 月 28 日前合法上市的 preamendment 器械;
- 由 Class III 重新分类为 Class II 或 Class I 的器械;
- 经 510(k) 被判定为 SE 的器械;
- 经 De Novo(§513(f)(2)) 获得授权且未豁免的器械。
不能作为 predicate 的:违反 FD&C Act 的器械(例如已被撤销、被法院裁定违规、或本身处于非法上市状态)。
选择策略上,三个维度必须同时看:
| 维度 | 判断要点 |
|---|---|
| 预期用途 | 必须相同;适应症表述越接近越好 |
| 技术特征 | 材料、结构、能源、软件、作用机理的差异是否引发新问题 |
| 可比数据可得性 | predicate 的 510(k) Summary(21 CFR 807.92)是否足以支撑对比 |
一个常被忽略的点:predicate 不是越新越好,也不是越老越好。新 predicate 意味着更新的测试方法和更严格的审评预期;老 predicate 可能面临”技术已迭代但对比基准陈旧”的质疑。
【依据】 FD&C Act §513(i)(1)(A)、§513(f)(2);21 CFR 807.92。
Q9. 510(k) 分几种?Abbreviated 510(k) 简化在哪里?
三种:Traditional(传统)、Abbreviated(简化)、Special(特殊)。三者都要交用户费(FY2027 均为 28,653 美元,小企业 7,163 美元)。
Abbreviated 510(k) 的简化逻辑是:用”FDA 认可共识标准 + FDA 指南文件 + 特殊控制”替代部分自建验证体系。申办方可以声明符合某几项认可标准,以标准符合性声明(Declaration of Conformity)替代部分原始测试报告。前提是:该产品类型已有 FDA 指南或认可标准覆盖。
Special 510(k) 只适用于持有人自己对已清关器械做变更,且变更不改变预期用途、可通过设计控制验证完成。
一个容易漏掉的成本优化点:提交给 FDA 认可的第三方审评机构(Third Party Review) 的 510(k),不收取 FDA 用户费——这是官方费用页明确列出的例外。但第三方审评的适用器械范围有限,且不改变法定审评标准。
【依据】 FDA《Premarket Notification 510(k)》;FDA MDUFA Fees(FY2027)。
Q10. FDA 说 90 天,为什么实际要 6–12 个月?
因为 90 天是”FDA 审评日”,不是日历日。
FDA 官方表述是:实质等同判定”通常在 90 天内“作出。但这个时钟有明确的暂停机制:一旦 FDA 发出补充资料要求(Additional Information request),审评时钟即停止,直到申办方提交完整答复才恢复计时。
真实时间由四段构成:
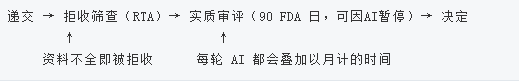
因此决定周期的不是 FDA,而是资料质量。这也是为什么 Pre-Submission(Q-Sub)在复杂项目上几乎是必选项:把”测试方案是否被接受””predicate 是否被认可””临床是否需要”这三个问题在递交前解决掉,比在审评阶段补数据便宜一个数量级。
【依据】 FDA《Premarket Notification 510(k)》;MDUFA 绩效目标体系。
Q11. 什么时候必须走 PMA?
Class III 器械,且其分类法规已确立 PMA 要求。
关键判断动作是查 21 CFR 对应条款的生效日期表述:
- 若 CFR 明确该器械为 Class III 并给出 PMA 生效日期 → 必须 PMA;
- 若 CFR 写明 “No effective date has been established of the requirement for premarket approval” → 该器械走 Class III 510(k);
- 若产品在 CFR 中没有分类法规(新类型器械),则看其是否被判定为 NSE 且属高风险 —— 此时须 PMA,或改走 De Novo 请求分类为 I/II 类。
审评时限:MDUFA 体系下 PMA 的审评绩效目标为 180 个 FDA 日。PMA 的非临床安全性研究须符合 21 CFR Part 58(GLP);临床部分须提交 FDA 3674 表(ClinicalTrials.gov 合规认证)。
变更管理是 PMA 持有人的长期成本中心:Panel-track 补充(FY2027 标准费 509,386 美元)、180-Day 补充(95,510 美元)、Real-Time 补充(44,571 美元)、30-Day Notice(10,188 美元),外加 Class III 器械年度定期报告费(22,286 美元)。
【依据】 21 CFR Part 814;FD&C Act §515;21 CFR Part 58;FDA《Premarket Approval (PMA)》;FDA FY2027 费用表。
Q12. De Novo 适合什么产品?150 天怎么算?
适用对象:没有合法上市 predicate 的新型器械,且一般控制、或一般控制加特殊控制即可合理保证其安全有效。
两条入口(21 CFR 860 体系):
- 路径一:先提交 510(k),收到 NSE 判定后,再提交 De Novo 请求;
- 路径二:自行判断确无 predicate,直接提交 De Novo 请求(无需先走 510(k))。
时间结构(这是最容易被误传的部分):
| 环节 | 时限 | 依据 |
|---|---|---|
| 受理技术筛查 | 收到 eSTAR 后 15 个日历日内 | 21 CFR 860.230 |
| 实质审评 | 150 个审评日(MDUFA 目标) | MDUFA 目标 |
| 补充资料答复 | 180 个日历日,不予延期 | FDA 官方程序 |
“审评日”的算法是:从收到请求到作出决定之间的日历天数,扣除因补充资料而暂停的天数。
两个刚性规则:
- 若技术筛查发现资料不全,请求进入 hold;180 天内未收到替换 eSTAR,视为撤回并关闭。
- 自 2025 年 10 月 1 日起,除豁免情形外,所有 De Novo 请求必须以 eSTAR 格式电子提交。
De Novo 最大的战略价值:获批后被分类为 Class I 或 II 的器械,可以作为后续 510(k) 的 predicate。也就是说,De Novo 不只是拿一张证,而是为品类建立了一条通道。
【依据】 FD&C Act §513(f)(2);21 CFR 860.220、860.230;FDA《De Novo Classification Request》。
Q13. 513(g) 值不值得做?它能不能替代 510(k)?
不能替代。 这是 513(g) 最常被销售话术模糊掉的一点。
513(g) 能给的(FDA 指南明确列举):
- FDA 对通用器械类型(分类法规)的判断;
- 该类型所属类别(Class);
- 是否需要 PMA / 510(k),或两者都不需要;
- 其他适用要求(如辐射类产品要求);
- 是否存在执法自由裁量的指南文件。
513(g) 明确不给的:
- 不审评实质等同、安全性、有效性的任何数据;
- 不是器械分类决定;
- 不构成清关或批准;
- 不涉及具体的非临床、动物、临床测试方案建议(后者应走 Q-Sub)。
法定时限 60 天(FD&C Act §513(g))。FY2027 费用 8,596 美元(小企业 4,298 美元)。
什么时候值得做:产品边界模糊(是器械还是化妆品/保健品/组合产品)、分类法规归属不清、或需要在立项阶段锁定监管路径以决定投资规模。什么时候不值得做:产品分类明确、predicate 清晰——此时 513(g) 只是花钱买一句你已知的答案。
【依据】 FD&C Act §513(g);FDA 513(g) 指南(2024 年 8 月版);FDA FY2027 费用表。
Q14. Breakthrough Device 认定的门槛和实际收益是什么?
法律基础:FD&C Act §515B。自愿申请。
两道门槛,必须同时满足:
- 第一道:该器械能对危及生命或不可逆衰弱的疾病或状况,提供更有效的治疗或诊断;
- 第二道:至少满足以下之一 —— 代表突破性技术 / 无已批准或已清关的替代方案 / 相较现有方案有显著优势 / 器械可及性符合患者最佳利益。
实际收益(这是企业最关心的):
- 优先审评:对后续 Q-Sub、IDE、上市申请全部优先;
- 深度互动:sprint 讨论、数据开发计划讨论、临床方案协议(clinical protocol agreement);
- 60 个日历日内作出认定决定。
必须说清的一点:Breakthrough 认定不降低任何安全有效性标准。它加速的是”沟通效率”和”排队顺序”,不是”证据门槛”。把认定当成”简化审批”是根本性误解。
【依据】 FD&C Act §515B;FDA《Breakthrough Devices Program》。
三、技术与体系:2026 年最大的变量已经生效
Q15. QMSR 生效后,21 CFR 820 变了什么?
这是 2026 年最重要的一次变化,且已经生效。
QMSR(Quality Management System Regulation)于 2026 年 2 月 2 日生效,修订了 21 CFR Part 820 的器械 CGMP 要求,通过”引用并入”(incorporation by reference)方式纳入 ISO 13485:2016,并同时纳入 ISO 9000:2015 第 3 条的术语与定义。
四个必须掌握的操作性后果:
- 风险管理从”隐含要求”变成”明示要求”。FDA 明确表述:QMSR 在设计与生产、全生命周期控制方面提升了全球一致性,并特别要求风险管理。
- 检查方法整体更换。2026 年 2 月 2 日起,FDA 停止使用 QSIT,改用新的《Inspection of Medical Device Manufacturers Compliance Program: 7382.850》;同时停用 7382.845 和 7383.001 两份文件。这意味着过去十年按 QSIT 六系统准备的迎审材料,逻辑框架已不再对应。
- 冲突时以 FD&C Act 为准。FDA 明确:ISO 13485 的任何条款若与 FD&C Act 及其法规冲突,以 FD&C Act 及法规为准。这一条保留了美国特有的要求(如 21 CFR 820.35 的记录要求、投诉档案要求)。
- 豁免范围不变。按 21 CFR 862–892 分类法规豁免 CGMP 的器械仍豁免,但不免除投诉档案与 820.35 记录义务;IDE 器械不免除设计与开发要求(21 CFR 820.10(c) 及 ISO 13485 第 7 条)。
【依据】 QMSR 最终规则(2024 年 2 月 2 日《联邦公报》发布,2024-01709);21 CFR Part 820;FDA《Quality Management System Regulation (QMSR)》页面(2026 年 2 月 2 日更新)。
Q16. 有 ISO 13485 证书,是否等于满足 QMSR?
不等于。这是一个会直接导致 483 的认知差。
理由有三层:
- 法律层级不同。ISO 13485 是自愿性标准,经”引用并入”后成为美国联邦法规的一部分,但其适用受 FD&C Act 约束。认证机构的证书,不是 FDA 的合规认定。
- FDA 不做”体系认证”。FDA 只做检查(inspection),结论是 NAI / VAI / OAI 三种分类,不是”发证”。任何声称”FDA 质量体系认证”的表述都不成立。
- 存在美国特有条款。QMSR 保留了 21 CFR 820.35 的记录要求、投诉档案要求(820.198 对应义务)等美国特有内容,这些在 ISO 13485 认证审核中不一定被覆盖。
正确的准备顺序:先做 ISO 13485:2016 → 21 CFR Part 820 的条款映射(gap 分析),补齐美国特有要求,再做内审与管理评审。AAMI TIR102 提供了官方的 CFR 与 ISO 13485 条款对照参考。
【依据】 21 CFR Part 820(QMSR);FDA QMSR 页面;AAMI TIR102:2019。
Q17. 测试该按什么标准做?FDA”认可标准”怎么用?
FDA 通过 CDRH 认可共识标准数据库(Recognized Consensus Standards Database) 公布其认可的每一项标准及认可的版本号与条款范围。
三个操作要点:
- 必须核对版本。FDA 认可的是”某一版的某几条”,不是”某标准名”。用错版本是最常见的退回理由之一。
- 可以用”符合性声明”替代原始报告(在 Abbreviated 510(k) 或适当情形下),但声明须能追溯到具体标准条款和测试数据。
- 非临床台架测试的内容与格式应按 FDA 指南《Recommended Content and Format of Non-Clinical Bench Performance Testing Information in Premarket Submissions》组织——测试报告写得不符合预期结构,本身就会触发补充资料要求。
【依据】 FDA Recognized Consensus Standards Database;FDA 非临床台架测试指南。
Q18. 软件器械要交什么?网络安全 524B 的三项硬要求是什么?
网络安全已经不是”加分项”,而是法定前置条件。
法律沿革:2022 年 12 月 29 日《2023 年综合拨款法》第 3305 条签署生效,为 FD&C Act 新增第 524B 条;2023 年 3 月 29 日生效。
524B(b) 的三项硬性要求(缺一即构成不合规):
- 上市后网络安全监测计划:提交一份计划,说明如何在合理时间内监测、识别并处置上市后的网络安全漏洞与利用行为,包括协同漏洞披露(CVD)及相关程序;
- 流程与补丁能力:设计、开发并维护能合理保证器械及相关系统网络安全的流程与程序,并提供上市后更新与补丁——对已知不可接受漏洞按”合理且有依据的常规周期”处置,对可能导致失控风险的关键漏洞尽快在周期外处置;
- 软件物料清单(SBOM):提供包含商业软件、开源软件、现成软件组件的 SBOM。
适用范围:510(k)、PMA、PDP、De Novo、HDE,含 Special 与 Abbreviated 510(k),以及 PMA 与 HDE 的补充申请。
不溯及既往,但会”接力”:该要求不适用于 2023 年 3 月 29 日之前已提交的申请;但若已授权器械发生需要上市前审评的变更,新提交即适用 524B。
【依据】 FD&C Act §524B(Pub. L. 117-328 §3305,2022 年 12 月 29 日签署,2023 年 3 月 29 日生效);21 U.S.C. §360n-2;FDA《Cybersecurity in Medical Devices》指南及 524B FAQ。
Q19. 什么设备算 “cyber device”?不联网就不用管吗?
524B(c) 是”三条件同时满足”的定义:
- 包含由申办方验证、安装或授权的软件(作为器械或器械内的软件);
- 具备连接互联网的能力;
- 含有此类可能受网络安全威胁影响的技术特征。
这三个条件是”与”关系,缺一不构成 cyber device。
但”不联网就没事”是错的,理由有两条:
- FDA 的《Cybersecurity in Medical Devices》指南适用范围远大于 524B:适用于含软件(含固件)或可编程逻辑的器械,以及具有器械软件功能的器械,明确不限于联网器械;
- QMSR 生效后,网络安全被视为器械安全性与有效性的一部分,纳入质量体系(可用 Secure Product Development Framework 承接)。即使不触发 524B,也仍是体系审评的关注点。
另外,524B(d) 允许 FDA 通过《联邦公报》公布豁免的器械类别——这是一个动态清单,需持续跟踪。
【依据】 FD&C Act §524B(c)(d);FDA《Cybersecurity in Medical Devices: Quality System Considerations and Content of Premarket Submissions》。
Q20. 人因工程(可用性)是必须的吗?
判断逻辑只有一条:使用相关风险是否可能造成严重伤害(serious harm)。FDA 的表述更值得记住一层——风险评估里”概率”这一维在使用错误上几乎无法可靠估计,很多使用错误只有在模拟使用、被实际观察到之后才会浮现;因此判断是否需要消除或降低风险时,危害的严重度比发生概率更有意义。触发条件因此很明确:风险分析显示使用错误可能对患者或使用者造成严重伤害,制造商就应采用人因/可用性工程(HFE/UE)过程。同样的逻辑适用于已上市器械的改动,尤其是为纠正使用相关设计缺陷而发起的 CAPA。
“必须”其实有两条腿。指南本身是 nonbinding recommendations,通篇用 should,单看指南推不出强制力;强制性来自质量体系——QMSR(21 CFR Part 820,2026 年 2 月 2 日生效)已引用 ISO 13485:2016,设计开发输入必须包含风险管理的适用输出与可用性要求(21 CFR 820.10(c)、ISO 13485 第 7.3 条)。一句话:指南不是强制的,设计控制是强制的;当使用错误可能导致严重伤害时,可用性工程就成了满足设计控制与风险管理的实质性要求。
技术基准是 IEC 62366-1:2015+AMD1:2020(FDA 认可,美国采纳版 ANSI/AAMI/IEC 62366-1);IEC/TR 62366-2 是技术报告,只有方法示例、不含要求项,不能作为符合性声明的对象。
文档层面要分清两套说法:FDA 语境里没有 “Usability Engineering File” 这个词,那是 IEC 62366-1/EU MDR 的表述。FDA 对应两层——设计与开发文件(QMS 留存)中的 HFE/UE 过程记录,以及上市提交中的 HFE/UE report;报告写什么、写到什么程度,自 2026 年起以 5 月 29 日发布的配套指南为准。
【依据】 IEC 62366-1 / 62366-2(FDA 认可标准);21 CFR 820(QMSR 下的设计与开发要求);FDA《Applying Human Factors and Usability Engineering to Medical Devices》;FDA《Content of Human Factors Information in Medical Device Marketing Submissions》
Q21. 灭菌验证与无菌屏障,核心要求是什么?
灭菌不是一个”测试项目”,而是一整条验证链。四条主线:
| 环节 | 主要标准 |
|---|---|
| 灭菌工艺确认 | EO:ISO 11135;辐射:ISO 11137 系列;湿热:ISO 17665 系列;其他:ISO 14937 |
| 无菌屏障系统 | ISO 11607-1 / 11607-2(材料 + 成型/密封过程确认) |
| 生物相容性 | ISO 10993 系列(按接触性质与时长选择项目) |
| 包装运输 | ASTM D4169 / ISTA 系列(依产品与流通条件) |
三个高频问题:
- 再验证周期没有统一法定年限,须基于工艺变更、装载模式、设备维护与历史数据设定并论证;
- 灭菌剂量/参数必须与生物负载(bioburden)数据挂钩,不能直接套用供应商参数;
- 无菌屏障与灭菌工艺必须联动验证——换了包装材料但沿用原灭菌参数,是最常见的验证断点。
【依据】 ISO 11135、ISO 11137、ISO 17665、ISO 14937、ISO 11607、ISO 10993 系列(均属 FDA 认可标准体系);21 CFR Part 820。
Q22. 境外临床数据 FDA 认不认?IDE 什么时候必须申请?
认,但有两个前提。
FDA 设有专门指南《Acceptance of Clinical Data to Support Medical Device Applications and Submissions: Frequently Asked Questions》,核心要求通常是:
- 数据可靠性:研究须符合 GCP,且申办方能提供稽查轨迹与原始数据可核查性;
- 人群适用性:研究人群与拟申报的美国适应症人群在流行病学、诊疗实践、器械使用方式上须具有可比性;若不可比,需论证外推的合理性。
IDE(21 CFR Part 812)的触发条件:在美国境内开展重大风险(significant risk)器械的临床研究,必须先取得 IDE 批准。非重大风险研究须取得 IRB 批准并遵守简化的 IDE 要求。境外临床若不在美国实施,一般不触发 IDE,但如果该数据要用于美国上市申请,仍须满足上述数据可接受性要求。
【依据】 21 CFR Part 812;FDA《Acceptance of Clinical Data…FAQ》指南。
四、费用与流程:把预算算准,比把 PPT 做好更重要
Q23. FY2027 的具体费用是多少?
适用期间:2026 年 10 月 1 日 – 2027 年 9 月 30 日(MDUFA V 的最后一年;MDUFA VI 将于 2027 年重新授权)。
| 申请类型 | 标准费(美元) | 小企业费(美元) |
|---|---|---|
| 510(k)(Traditional / Abbreviated / Special) | 28,653 | 7,163 |
| 513(g) | 8,596 | 4,298 |
| PMA / PDP / BLA | 636,732 | 159,183 |
| De Novo | 191,020 | 47,755 |
| Panel-track 补充 | 509,386 | 127,347 |
| 180-Day 补充 | 95,510 | 23,878 |
| Real-Time 补充 | 44,571 | 11,143 |
| 30-Day Notice | 10,188 | 5,094 |
| Class III 年度定期报告费 | 22,286 | 5,572 |
| 年度企业注册费 | 13,785 | 13,785(符合条件可申请豁免) |
两个提醒:
- 提交给 FDA 认可第三方审评机构的 510(k),免收 FDA 用户费;
- 年度注册费没有小企业折扣,只有符合条件时的酌情豁免(见 Q24)。
【依据】 FDA《Medical Device User Fee Amendments (MDUFA): Fees》;FY2027 费用率公告(2026 年 7 月 30 日《联邦公报》,91 FR 145,文号 2026-15335)。
Q24. 小企业费率怎么拿?门槛是多少?
三个不同门槛,必须分开记:
| 目的 | 门槛(含关联企业) | 说明 |
|---|---|---|
| 享受小企业费率(25% 或 50%) | 最近纳税年度销售/营业收入 ≤ 1 亿美元 | 510(k)/PMA/De Novo 等按 25%;30-Day Notice 与 513(g) 按 50% |
| 首个 PMA/PDP/BLA 免申请费 | ≤ 3,000 万美元 | 仅限”首个”上市申请或 premarket report |
| 年度注册费豁免 | ≤ 100 万美元 | FY2027 为酌情豁免(FDA”可以但不必”批准),首次注册不适用 |
两个程序性硬要求:
- 必须在费用到期前至少 60 天向 FDA 提交小企业资格材料;
- 资格按财年失效:FY2026 的小企业资格于 2026 年 9 月 30 日到期,FY2027 必须重新认定才能享受 FY2027 的小企业费率。
这是最容易造成预算偏差的一条——很多企业以为”认定一次长期有效”,结果在 10 月 1 日之后提交时被按标准费计费。
【依据】 FY2027 费用率公告第 V、IX 节;FDA Small Business Determination (SBD) Program。
Q25. 企业注册与列名的年度窗口和更新义务是什么?
年度窗口:每年 10 月 1 日至 12 月 31 日(21 CFR 807.22(b)(1):每个财年的年度注册须在该期间完成)。
更新义务(21 CFR 807.22(b)):
| 义务 | 时限 |
|---|---|
| 年度注册 | 每年 10 月 1 日 – 12 月 31 日 |
| 注册信息变更(807.25(b) 所列内容) | 变更后 30 天内 |
| 年度列名复核与更新(含无变更时的确认) | 每年 10 月 1 日 – 12 月 31 日 |
| 美国代理人信息变更 | 10 个工作日内 |
容易被忽略的两点:
- 列名每年必须”确认”一次,即使当年没有任何变更——不是”没变就不用管”;
- 注册信息必须用英文提交(21 CFR 807.40(d))。
【依据】 21 CFR 807.22(b)、807.25(b)、807.40(b)(3)、807.40(d)。
Q26. eSTAR 强制时间表?510(k) 会不会过期?
eSTAR 强制时间表:
- 510(k):自 2023 年 10 月 1 日起,除豁免情形外,所有 510(k) 必须以 eSTAR 格式电子提交;
- De Novo:自 2025 年 10 月 1 日起,除豁免情形外,所有 De Novo 请求必须以 eSTAR 格式电子提交。
510(k) 会不会过期?
法规没有为 510(k) 设定到期日,但”长期有效”是一个危险的理解。准确的表述是:
510(k) 的效力绑定于”被清关时的那个器械状态”。
依据 21 CFR 807.81(a)(3),当已商业分销的器械发生以下情形时,须提交新的 510(k):
- 发生可能显著影响安全性或有效性的变更或修改(如设计、材料、化学成分、能源、制造工艺的重大改变);或
- 预期用途发生重大变更。
因此真正的风险不是”到期”,而是”静默失效”:企业改了材料、换了供应商、调整了灭菌参数或扩大了适应症,却没有做申报判断——此时原清关不再覆盖变更后的产品,产品处于无许可上市状态。
合规做法:建立变更控制 → 510(k) 申报判定的书面决策记录(可参照 FDA《Deciding When to Submit a 510(k) for a Change to an Existing Device》指南),每一次变更都留痕,判定”需要/不需要”并说明理由。这份记录在 FDA 检查时是核心证据。
【依据】 21 CFR 807.81(a)(3);FDA 510(k) 变更判定指南;FDA eSTAR 提交要求公告。
五、上市后:许可只是开始
Q27. MDR 报告时限是多久?
21 CFR Part 803 规定了强制报告义务,报告表单为 FDA 3500A 或等效电子格式(eMDR)。
| 报告人 | 报告事项 | 时限 | 报告对象 |
|---|---|---|---|
| 制造商 | 死亡、严重伤害、故障(若复发可能导致死亡或严重伤害) | 30 个日历日 | FDA |
| 制造商 | FDA 指定的事件,或需采取补救措施以防止对公共健康造成重大不合理风险的事件 | 5 个工作日 | FDA |
| 进口商 | 死亡、严重伤害 | 30 个日历日 | FDA 和 制造商 |
| 进口商 | 故障 | 30 个日历日 | 仅制造商 |
| 使用机构 | 死亡 | 10 个工作日 | FDA 和制造商 |
| 使用机构 | 严重伤害 | 10 个工作日 | 制造商(制造商不明时报 FDA) |
| 使用机构 | 年度汇总报告 | 次年 1 月 1 日前 | FDA(Form 3419) |
关键联动:投诉档案(21 CFR 820.198)是 MDR 的上游。收到投诉必须评估是否构成可报告事件;可报告的投诉须在档案中单独标识。这条链路是 FDA 现场检查的必查项——”没有 MDR 记录”和”没有 MDR 评估记录”是两种完全不同的结论。
【依据】 21 CFR Part 803;21 CFR 820.198;Form FDA 3500A、3419。
Q28. 召回、纠正与移除(806)怎么区分?时限是多少?
先分清四个概念:
| 概念 | 含义 |
|---|---|
| 纠正(Correction) | 修复、修改、调整、重贴标、销毁或检查,不涉及物理移走 |
| 移除(Removal) | 将器械从使用点物理移走 |
| 市场撤回(Market withdrawal) | 轻微违规或不构成违规(如正常库存周转) |
| 召回(Recall) | 器械违反法律且 FDA 可能采取法律行动——是否构成召回由 FDA 判定 |
806 报告义务的触发点:制造商与进口商实施纠正或移除,目的是降低器械引起的健康风险,或补救可能带来健康风险的违法情形时,须报告 FDA。即使该事件由使用错误(use error)引起,也须报告。
时限:10 个工作日(自实施纠正或移除起算)。
不触发 806 报告的情形:为提升性能或质量但不降低健康风险的动作、市场撤回、例行保养(routine servicing)、库存回收(stock recovery)。这些虽不需报告,但仍须保存记录,且须说明”为何不报告”的结论与依据,并由指定人员评审。记录保存期为器械预期寿命后 2 年。
风险分级决定报告义务:806 的”健康风险”定义与 21 CFR 7.3(m) 的 Class I / Class II 召回对应——Class I 与 Class II 须报告;Class III 仅需记录。
【依据】 21 CFR Part 806(尤其 806.10、806.10(d));21 CFR Part 7;21 CFR Part 810;Form FDA 5072。
Q29. UDI 的时间表是怎样的?GUDID 要交什么?
法律与法规基础:FD&C Act §519(f);21 CFR Part 830(UDI 系统)、21 CFR 801.20 / 801.50(标签与包装)、21 CFR 801.45(直接标记)、21 CFR 801.18(标准日期格式)、21 CFR 830.300(GUDID 提交)。
合规时间表(标签 / GUDID / 日期格式):
| 器械类型 | 合规日期 |
|---|---|
| Class III(含 Class III I/LS/LS)、PHS 许可器械、人道主义使用器械(HUD) | 2014 年 9 月 24 日 |
| 可植入 / 维持生命 / 支撑生命(I/LS/LS,含 Class II、Class I、未分类) | 2015 年 9 月 24 日 |
| Class II | 2016 年 9 月 24 日 |
| Class I、未分类、未分类别 | 2018 年 9 月 24 日 |
直接标记(21 CFR 801.45)时间表:
| 器械类型 | 合规日期 |
|---|---|
| I/LS/LS Class III 与 HDE | 2015 年 9 月 24 日 |
| 其他 Class III | 2016 年 9 月 24 日 |
| I/LS/LS(Class II、I、未分类) | 2015 年 9 月 24 日 |
| Class II | 2018 年 9 月 24 日 |
| Class I / 未分类 | 2020 年 9 月 24 日 |
两个注意点:
- UDI ≠ 只是一串号码。UDI = DI(器械标识,固定) + PI(生产标识,条件性)。若标签含批号、序列号、有效期、生产日期之一,PI 必须包含对应项。
- Class I 与未分类器械的 GUDID 提交曾有执法自由裁量政策(延至 2022 年 12 月 8 日),但该政策不适用于 I/LS/LS 器械——后者的 GUDID 义务早已生效。
【依据】 21 CFR Part 830;21 CFR 801.18、801.20、801.30、801.45、801.50;FDA《UDI Compliance Policies and UDI Rule Compliance Dates》。
Q30. 上市后还有哪些”持续性义务”最容易被漏掉?
按风险从高到低排:
- 年度注册与列名确认——每年 10 月 1 日至 12 月 31 日(21 CFR 807.22(b)(1))。漏做的直接后果是注册失效,进口被扣。
- QMSR 体系维护与检查应对——QSIT 已停用(2026 年 2 月 2 日),须按 7382.850 的新检查逻辑准备。510(k) 器械通常不在清关前检查,但清关后可随时被检查。
- PMA 年度报告——PMA 持有人须提交年度报告(21 CFR 814.84),并缴纳 Class III 年度定期报告费(FY2027:22,286 美元)。
- 变更控制与申报判定留痕——见 Q26。
- UDI/GUDID 数据准确性——GUDID 中的信息与实物标签不一致,是近年来警告信中上升较快的缺陷项。
- 网络安全上市后义务——524B 要求的不只是”提交计划”,而是真的执行监测、CVD 与补丁发布。这是持续性义务,不是一次性文档。
写在最后:注册能力,正在变成”持证能力”的竞争
三十个问题看下来,会发现一个共同点:
美国 FDA 的监管逻辑,从来不是”发一张证”,而是”建立一条可追溯、可维持、可问责的合规链”。
从 predicate 选择到 QMSR 体系,从 524B 的补丁义务到 UDI 的 GUDID 数据,每一个环节都在追问同一个问题——当产品离开工厂、进入市场、出现问题时,谁在负责,凭什么负责。
而这恰恰是大多数中国制造商在出海时最薄弱的一环:不是不会做注册,而是缺少一个能长期站在当地、承担持证人责任的实体。
国瑞中安(GRZAN):让”持证”成为可交付的能力
国瑞中安是一家医疗器械法规咨询与多国持证平台,不是分销商。我们的定位很明确:做制造商在海外的”合规基础设施”。
一、自营实体,而非代理转手
我们在多个市场拥有自营法人实体,可以独立担任当地注册持有人与进口商,比如:
- 泰国:GRZAN GROUP CO., LTD.,以独立持证人(Independent License Holder)+ 进口商身份为外国制造商持有泰国 TFDA 注册证;
- 印度尼西亚:PT. GRZAN GRUP INDONESIA,在印尼卫生部(KEMKES)系统内持有 AKL 注册证书;
- 巴西:GRZAN BRASIL LTDA自营子公司,可担任巴西注册持有人(BRH)与进口商,覆盖 RDC 751/2022 体系下的分类、注册、BGMP/MDSAP 与上市后维护。
- 美国:GRZAN GROUP INC自营子公司,可担任美代、开展美国本土临床试验及可用性研究、链接美国本土资源、提供法规咨询、QMSR体系辅导等等
自营实体意味着什么:证在你名下可控、变更有主体承接、出问题有人到场。这不是”找个当地公司挂靠”能替代的。
二、美国方向:从路径设计到体系落地
针对美国 FDA,我们提供的是全链条而非单点的支持:
| 环节 | 交付内容 |
|---|---|
| 路径设计 | 分类判定、predicate 检索与策略、510(k) / De Novo / PMA / 513(g) 路径比选与预算测算 |
| 申报编制 | eSTAR 格式 510(k)、De Novo 请求、PMA 模块化编制;实质等同论证与差异分析 |
| 测试与标准 | 认可标准版本核对、台架/生物相容性/灭菌/包装验证方案设计、第三方实验室协调 |
| 体系合规 | QMSR(ISO 13485:2016 + 21 CFR 820)差距分析、文件体系搭建、内审与管理评审、迎审辅导 |
| 数字化合规 | UDI 策略与 GUDID 提交、524B 网络安全文档(监测计划、CVD 程序、SBOM)、软件与可用性工程文档 |
| 上市后 | MDR/806 报告流程、投诉与 CAPA 体系、变更控制与 510(k) 申报判定机制 |
| 本地资源 | 国瑞中安自营美国代理人GRZAN GROUP INC(US Agent)协调、进口商与初始进口商对接、CFG 出口证明申请 |
三、我们真正在卖的东西
不是”帮你交一份材料”,而是三件更难被替代的事:
- 判断力——在立项阶段告诉你这条路要走多久、要花多少、哪个环节最可能失败;
- 承接力——用自营实体承接持证人责任,让证真正属于可控制的架构;
- 持续性——许可拿到之后的五年、十年,体系、变更、警戒、检查,有人接得住。
医疗器械出海的竞争,正在从”谁先拿到证”,转向”谁能把证长期握在手里、并在多个市场复用它“。
国瑞中安愿意做那个帮你握着证、也担着责的人。
如需针对具体产品的路径评估与预算测算,欢迎通过公众号后台留言,注明产品名称、预期用途、目标市场,我们将安排对应市场的法规负责人对接。
资料说明与免责
- 本文法规依据以 21 CFR(eCFR 现行版)、FD&C Act(21 U.S.C.)、《联邦公报》 及 FDA 官网公示文件为准,未采用第三方二手数据。
- 费用数据适用 FY2027(2026 年 10 月 1 日 – 2027 年 9 月 30 日),来源于 FDA MDUFA 费用页与 2026 年 7 月 30 日《联邦公报》公告(91 FR 145,2026-15335)。MDUFA V 于 2027 年 9 月 30 日到期,FY2028 费率须以届时公告为准。
- 本文为法规解读与实务经验总结,不构成法律意见。具体产品的申报策略应以 FDA 正式反馈(Q-Sub、513(g) 答复)及专业顾问意见为准。
- 文中涉及的时限凡标注”FDA 日 / 审评日”者,均为扣除补充资料暂停期后的审评计时,不等同于日历时间。