医疗器械进入泰国:注册与合规20问20答(2026版)
摘要:泰国是东盟第二大医疗器械市场,超八成器械依赖进口。市场大,但”谁来持证””多少钱””多久””过期怎么办”四个问题,直接决定项目能不能落地。国瑞中安法规团队以问答形式,梳理泰国 TFDA 注册的硬性规则,重点标注 2025—2026 年的新变化。
阅读提示:本文依据泰国《医疗器械法》B.E. 2551(2008)及其第 2 号修正案 B.E. 2562(2019)、泰国公共卫生部(MoPH)及泰国 FDA 医疗器械控制司(MDCD)现行公告整理。官费与时限会随官方收费公告更新,正式申报前请以泰国 FDA 最新公告为准。
一、监管框架与分类
Q1. 泰国的医疗器械由谁监管?依据什么法律?
主管机构:泰国食品药品管理局(Thai FDA / TFDA,泰文 อย.),隶属公共卫生部;具体负责器械注册、机构许可与上市后监管的是其下属的医疗器械控制司(MDCD,กองควบคุมเครื่องมือแพทย์)。
法律依据:
- 上位法:《医疗器械法》B.E. 2551(2008)
- 第 2 号修正案:B.E. 2562(2019)——引入现行风险分级与三条注册路径
- 配套:公共卫生部公告(MoPH Notification)与泰国 FDA 公告,规定分类、CSDT 卷宗、标签、警戒等细则
申报平台:泰国 FDA 电子申报系统(e-Submission);机构许可与注册证的续期统一在 SKYNET 系统办理。
区域协调:泰国是东盟医疗器械指令(AMDD)成员,技术卷宗采用东盟通用申报文件模板(ASEAN CSDT)。
Q2. 泰国把医疗器械分成几类?分类依据是什么?
泰国采用风险分级四类制(Class 1—4),与 AMDD 对齐(自 2021 年起适用):

分类考量因素:
- 预期用途与制造商声称
- 与人体接触的时长
- 侵入程度
- 是否含能源(有源器械)
- 软件风险等级(SaMD)
- 体外诊断试剂(IVD)另加考虑:自我检测 vs 专业使用,以及误判的公共卫生后果
易错点:泰国历史上使用过”普通器械 / 受控器械 / 特别受控器械”的三分法命名,这是旧框架的表述。现行有效口径是 Class 1—4 四类制,文件与沟通中不要混用。
实操建议:分类是市场准入的第一个分岔口,直接决定卷宗深度、审评时长与费用。对边界产品,建议先向泰国 FDA 提交正式的分类确认,再投入卷宗准备。
Q3. 不同分类对应的注册路径有什么区别?
三条路径,控制强度依次递增:

对应的证书名称分别为:Listing Certificate / Notification Certificate / Product License。
Class 1 的自动批准:自 2025 年 1 月 15 日起,列入泰国 FDA Positive List(正向清单) 的合格 Class 1 器械,经 e-Submission 提交并缴费后自动批准,无需人工审评。清单外的 Class 1,以及具备测量功能的 Class 1,仍走常规文件审查。
Q4. 境外制造商能自己在泰国持证吗?前置条件是什么?
不能。 泰国法律要求:只有在泰国依法设立、并持有”进口商机构许可(Establishment License — Importer)”的泰国主体,才能提交产品注册、持有注册证并办理进口。境外制造商无法直接持有泰国注册证。
所谓”机构许可(Establishment License)”,是对泰国经营场所的许可,分进口商与制造商两类。它是持证与进口的前置条件——任何产品注册申请,都必须由已持有相应机构许可的主体提交。
要点:
- 只授予泰国境内依法设立的公司或泰国籍自然人
- 需现场检查(办公/仓储场所须符合 TFDA 的存储与质量体系要求),检查排期应尽早启动
- 有效期 5 年,同样在每年 10 月 1 日—12 月 31 日的窗口通过 SKYNET 续期
官费(进口商):申请费 100 + 现场检查费 12,000 + 证书费 4,000 = 16,100 泰铢/5 年官费(制造商):100 + 12,000 + 2,000 = 14,100 泰铢/5 年
境外制造商的三种落地模式:
- 自设泰国子公司——控制力最强,证与分销量都在自己手里;前置成本最高(设立法人 + 场地检查+长期运营成本)
- 由当地经销商持证——最快、最省前期成本;但证在经销商名下,合作关系终止时证不会自动随之转移,且存在技术资料泄密风险
- 由第三方独立持证人(LAR / Independent License Holder)持证——证与分销解耦,制造商可自由更换、并列多个经销商,主动性强
这是决定商业控制权的关键选择,比任何技术细节都重要。选错模式,后期纠正的成本远高于一开始就做对。
Q5. 用经销商持证,还是用独立持证人持证?
核心判断标准:注册证的控制权在谁手里。
经销商持证的固有风险:注册证挂在经销商名下,产品注册号即相当于锁定在该经销商。一旦发生商业纠纷或需要战略调整,注册证不会自动随合作关系转移。若原持证人不配合签署同意函,制造商往往只能重新提交全新注册申请——重新缴费、重新等待数月甚至一年,并可能面临更严格的现行标准审查。且存在较大的技术文档机密泄露风险。
独立持证人(ILH/LAR)模式的优势:
- 只需注册一次,即可在任何时候更换或并列多个经销商
- 避免经销商在价格与服务上的锁定效应
- 保护知识产权与商业渠道
对计划长期深耕泰国、且不希望渠道被单一大经销商绑定的制造商,独立持证人模式是更稳妥的初始架构。
Q6. 一份注册证能覆盖多个型号吗?多个经销商怎么办?
型号:共用同一商品名、同一产品所有人(Product Owner)、同一预期用途的器械,可以合并在一份注册卷宗内申报。
经销商:同一产品可以有多个持证人/进口商,但每个主体都必须独立注册该产品(因为只有持证主体才能进口与销售)。这意味着经销商越多,初始注册成本越高。
这正是独立持证人模式的价值所在:由 LAR 作为主持证人统一注册与进口,再向其下游分销渠道供货——制造商只需注册一次。
二、技术卷宗与质量体系
Q7. 什么是 CSDT?Class 2/3/4 需要提交哪些核心技术资料?
CSDT(Common Submission Dossier Template) 是东盟统一的医疗器械申报文件模板,泰国 Class 2—4 必须按此格式提交。
核心模块:
- 行政文件:申请表、委托书(PoA)、授权代表授权书(LoA)、制造商注册证明、参考国上市许可(如适用)
- 器械描述与预期用途
- 设计与验证/确认资料摘要
- 风险管理文件(ISO 14971)
- 生物相容性(ISO 10993 系列)
- 电气安全与 EMC(IEC 60601 系列,有源器械)
- 软件文档(IEC 62304,如适用)
- 灭菌验证(如适用)
- 临床评价(CER)
- 标签与说明书(IFU)
- 质量体系证书与符合性声明(DoC)
- 上市后监督(PMS)计划
提示:Class 1 走简化路径,只需标签、IFU、器械描述、符合性声明与授权书等基础材料。
Q8. 质量体系证明(ISO 13485 / 泰国 GMP)怎么要求?
- Class 2—4:必须提供有效的 ISO 13485 证书(或泰国 GMP 证书)。证书须覆盖法定制造商与实际生产场地,且在有效期内。我们建议按照ISO13485体系证书提供即可。
- Class 1:须遵循泰国 GMP 指南,但免于认证。
- 持证人/进口商:须维持 GDPMD(医疗器械良好分销规范) 或等效质量管理体系,并接受 TFDA 检查。
Q9. 什么时候必须提供临床评价证据(CER)?
- Class 4:必须提交完整 CSDT 及临床证据。泰国 FDA 对高风险产品临床评价的审查日趋严格,要求详尽的文献评价或同类竞品对比报告。
- Class 2/3:视器械性质与已获参考国批准情况,可能需要提交临床/性能数据。
- 数字医疗(SaMD):C 类、D 类产品的临床证据要求,已接近欧盟 MDR 与美国 FDA 的水平;对基于 AI 的持续学习算法,须明确”锁定版本”要求及上市后更新策略。
泰国 FDA 的实践观察:卷宗质量比名义类别更能决定实际时长。案例显示,资料完备的 Class 4 器械可在简化路径下较快获批,而资料混乱的 Class 2 卷宗可能耗时数月并经历较多的补正要求。
Q10. 无菌/灭菌类器械还有哪些额外要求?
除常规 CSDT 模块外,需额外提供:
- 灭菌工艺验证报告:如环氧乙烷灭菌(ISO 11135)或辐射灭菌(ISO 11137)
- 包装有效性验证
- 货架寿命(Shelf-life)验证数据
- 若适用:废弃/销毁方式说明
三、费用与时限
Q11. 官方规费大概是多少?
产品注册官费(进口,含专家审评):
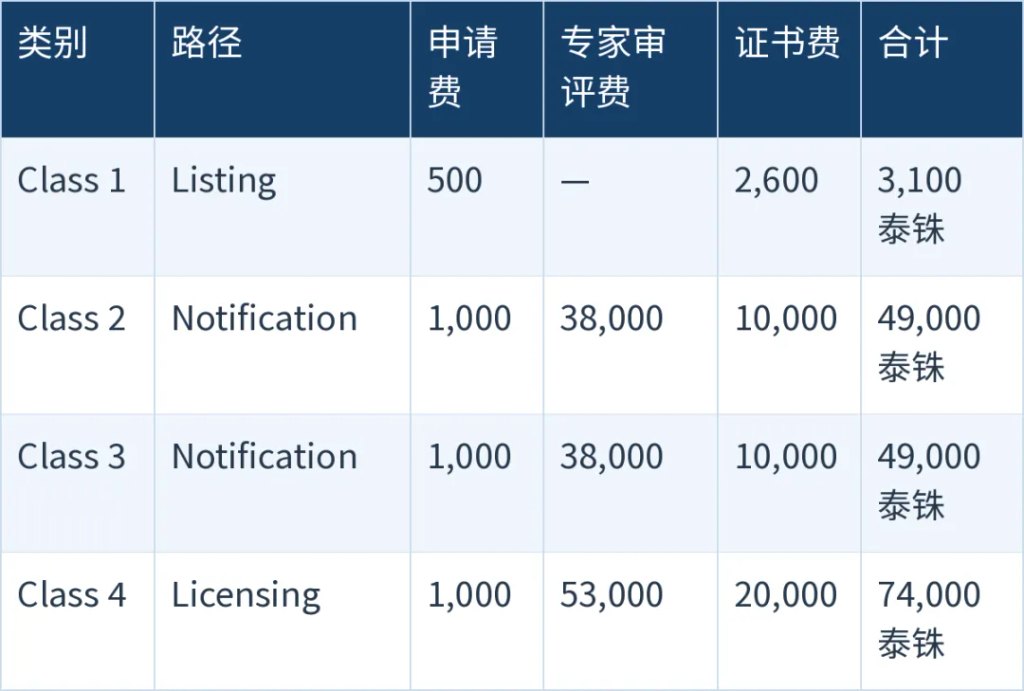
机构许可官费:进口商 16,100 泰铢;制造商 14,100 泰铢。
续期官费(进口):机构许可约 12,000 + 4,000 泰铢;Class 4 约 20,000 泰铢;Class 2—3 约 10,000 泰铢;Class 1 约 1,000 泰铢。逾期加收日罚金(约 500—1,000 泰铢/日,按类别)。
注意:以上为官方规费,不含翻译、公证、当地代理人服务、物流等第三方费用。泰铢对人民币约 1 THB ≈ 0.22 元(仅供粗估,实际以结算汇率与官方公告为准)。
Q12. 各路径的审评时限是多久?

电子提交完整性核查:约 15 天。按照我们的经验来看,实际评审周期一般快于官方列示的周期。
Q13. 有没有加速通道?Reliance(新加坡 HSA)路径是什么?
有。最快的通道是”新加坡 HSA 依赖路径(Reliance Route)”。
- 前提:器械已在新加坡 HSA 获批上市,且处于新加坡医疗器械注册名录的有效状态
- 机制:HSA 将其评估报告/卷宗直接共享给泰国 FDA,泰国 FDA 据此进行简化审评
- 收益:
- 审评时长由标准 150 个工作日缩短至 60 个工作日
- 免除专家评审,节省约 53,000 泰铢
- 要求:提交给泰国 FDA 的 CSDT 必须与提交 HSA 的版本一致(含后续变更通知);需新加坡注册人签署 HSA–泰国 FDA 依赖同意函,授权 HSA 共享评估报告
其他可用的参考路径(Abridged / 参考国通道):泰国 FDA 认可的参考机构包括 美国 FDA、欧盟公告机构(EU NB)、TGA(澳大利亚)、Health Canada、日本 MHLW/PMDA、WHO 体外诊断预认证。已获上述机构批准满一定期限(通常 1 年以上)的 Class 2—4 器械,可申请简化卷宗。
如果已经获得马来西亚注册证,在泰国注册也会起到积极作用,可豁免专家评审并加快注册时效。
注意:通过 Reliance 或简化路径注册的证书,后续转让时须补足完整卷宗,这一点在选择路径时需一并考虑。
四、进口与清关
Q14. 什么是 LPI(License per Invoice)?为什么每批都要申请?
LPI = License per Invoice(逐票进口许可),是泰国医疗器械进口最具特色、也最易被忽视的环节。
- 与发票绑定,一票一申请,是海关放行的前置条件
- 由持证的进口商通过泰国 FDA 的 National Single Window(NSW) 系统在线申请
- 申请材料:进口商机构许可、有效的产品注册证、原始运输单据(提单、商业发票、装箱单)
- 泰国 FDA 会逐一核对发票中每个产品型号(含配件、备件)是否在有效注册范围内
- 审核约需 1—2 个工作日
- 无 LPI,海关不予放行,货物滞留港口将产生额外仓储费
常见清关延误原因:HS 编码归类不一致、申报货值前后波动、LPI 提交过晚、一票货中混杂已过期与有效的产品(通常不允许部分清关)、一票货涉及多个法定制造商。
关税与税费:大部分医疗器械进口关税为零;凭中国—东盟自贸协定原产地证(Form E)可享更优惠待遇;进口环节另缴 7% 增值税(VAT)。
进口商义务:进口与销售记录保存不少于 5 年;维持有效的进口/机构许可与 GDPMD;确保产品在分销前已正确贴标;保存注册产品的质量、标准、性能与安全科学文件以备核查。
Q15. 含蓝牙/Wi-Fi 的设备进泰国还需要什么审批?
含蓝牙、Wi-Fi、蜂窝网络、RFID 等无线技术的医疗器械,除泰国 FDA 注册外,还须取得 NBTC(国家广播和电信委员会) 批准。
- 独立于泰国 FDA 流程,必须在进口前完成
- 审核约 30—45 个工作日,官费约 200 美元
- 多数情况下 NBTC 接受 FCC/CE 测试报告的等效认可
- 可与泰国 FDA 注册并行推进
五、上市后合规
Q16. 不良事件(AE)的报告时限与要求是什么?
依据 MoPH 公告 B.E. 2563(2020),境内事件时限如下:

配套要求:
- 首报后随访报告:30 天内提交
- 境外事件:每年两次——1—6 月发生的于当年 8 月底前报告;7—12 月发生的于次年 2 月底前报告
- 报告对象:健康产品警戒中心(HPVC),通过其”医疗器械问题报告系统”(在线或现场)提交
- 语言:报告须以泰文使用官方表格填写(英文证明材料可接受,但主提交材料须为泰文)
- 责任主体:持证人(无论制造商还是进口商)对 PMS、警戒报告及标签广告合规全权负责
常见误判:泰国不存在“15 天”的一般不良事件时限;死亡/严重伤害是 10 天。把泰国的规则套用欧盟或美国的时限,极易误期。
Q17. FSCA(现场安全纠正措施)和召回怎么报?
当产品所有人实施以下任一动作(无论境内境外)时,触发 FSCA 报告:产品召回、器械修改、器械更换、器械销毁、安全通知、更新与变更。
时限:
- 首报:实施 FSCA 后 48 小时内
- 随访:其后每 21 天一次,直至完成
最低内容:器械缺陷/AE 描述、FSCA 地点、受影响人员(AE 时需要)、健康危害评估报告及相关文件。
强制召回:当器械的疗效/质量/标准与注册卷宗不符,或器械不安全时,秘书长可执行强制召回,公布分析结果并联系进口商/制造商/经销商实施召回。
Q18. 标签和说明书有哪些强制要求?(含 2025 新规)
现行依据:公共卫生部《医疗器械标签及随附文件准则、程序与条件公告》B.E. 2568(2025)——2025 年 11 月 27 日签署、2025 年 12 月 22 日刊登《皇家公报》、2026 年 6 月 20 日生效,取代 B.E. 2563(2020)旧规。
核心变化一:语言要求按使用场景区分
- 家用器械(Home Use):标签与说明书必须使用泰语且清晰易读;家用器械的申报表格也须为泰语
- 专业用器械(Professional Use):标签与说明书可用泰语或英语
- 家用/专业的认定是产品特定的,在分类与注册阶段确认,不是制造商单方决定
核心变化二:进口后加贴泰语标签的宽限期由 180 天缩短为 120 天
- 旧规的 180 天窗口已不再适用,仍沿用该数字的旧版指南与二手资料不可依赖
- 按 2020 旧规批准的标签可继续使用至 2028 年 6 月 20 日
其他要点:
- 八大标签要素:产品名称、用途/适应症、数量/包装规格、生产/进口商信息(进口产品须同时标注原产地与进口商)、许可证号/注册号、批号/序列号、生产日期或有效期、有效期计算方式
- UDI:Class 2/3/4 器械在存在 UDI 时须标注
- 电子说明书(e-IFU)获认可:CD-ROM、二维码、网站链接均可,但须包含产品名称、详细描述、用途、禁忌、用法、咨询/投诉联系方式、储存方式、警示与注意事项、文件版本或最新修订日期
- 变更须事前报批:IFU 内容变更须向 MDCD 提交变更申请后,新版方可上市
- 责任不转移:标签合规责任属于注册人,不因委托进口商或经销商而转移
实操提醒:稿件修订 + 翻译审核 + 必要时 TFDA 审阅 + 新包装印制,端到端通常需 3—5 个月。尚未启动的企业,存在赶不上生效日、只能推迟新货或申请宽限的现实风险。
Q19. 医疗器械广告能直接投放吗?
不能。泰国对医疗器械广告实行”事前审查”制度。
- 面向公众或医疗专业人员的广告,发布前必须取得广告许可号(Advertising License Number)
- 申请主体:必须是具备泰国合法主体资格、已取得注册证/产品许可的持证人;境外企业须通过其泰国本地授权代表提交
- 覆盖媒介极广:电视、广播、报刊、户外、网站、社交媒体、邮件营销、宣传册、视频、展会展板、付费搜索广告
- 广告内容必须与已批准的预期用途和标签一致;超出注册适应症的宣称一律不予批准,需先做注册变更
- 展会展台豁免(2025 年 9 月 2 日公告):国家级/国际性科学展会(≥100 人)与学术会议期间的器械广告,可免于事前许可,但须事先向泰国 FDA 通知活动与展品信息,且内容不得有虚假/夸大宣称、不得有代言、不得有抽奖、不得涉及禁止性疾病宣称
违规后果:
- 无证广告:最高 6 个月监禁或不超过 50,000 泰铢罚金,或两者并罚(第 116 条);每次发布(某些情形下每次播出)可单独构成违法
- 夸大/虚假宣传:最高 1 年监禁或不超过 100,000 泰铢罚金
- 重复违规或涉及虚假宣称,可导致注册证与进口许可被暂停或吊销
- 2019 年修正案后执法力度显著上升,MDCD 已与电子交易发展局(ETDA)协作监控泰语数字渠道,并可要求平台下架
Q20. 注册证有效期多久?续期与持证人变更(转让)机制是怎样的?
有效期:医疗器械注册证与通知证书有效期 5 年(自批准年度起算);机构许可 5 年;销售许可 1 年。
续期(Renewal):
- 自 2025 年 7 月起,泰国 FDA 正式建立统一的续期制度,统一在 SKYNET 办理
- 窗口期:每年 10 月 1 日—12 月 31 日(在证书到期当年提交)
- Full CSDT 路线:无需附加文件,缴费即自动续期(HIV 相关检测试剂盒例外,须附分析报告)
- Partial 1 / Partial 2 路线:须按过去 5 年的不良事件情况补充文件(无严重不良事件者提交”无严重不良事件”安全声明;有者须提交安全声明、RMP 1/2 报告、RMP 3 报告及产品分析报告)
- 逾期未续:注册失效,SKYNET 将关闭该条目的进口通关通道,产品无法通关
- 到期后 1 个月内(至 1 月 31 日)可补办,须提交说明理由并缴纳日罚金
持证人变更 / 注册证转让(Transfer):
- 依据 2024 年 9 月 19 日公告(2024 年 9 月 20 日生效),Class 2—4 建立统一的转让流程
- 适用前提:
- 待转让的注册卷宗须为 Full CSDT(Partial 须先补足为 Full)
- 原持证人出具书面同意函(Letter of Consent)
- 提交同一性声明(Declaration of Identicality) 与安全声明(Safety Declaration)
- 转让前后的器械须为同一制造商、同一产品所有人
- 原注册证须处于有效状态
- 流程:经 e-Submission 提交;泰国 FDA 拟在约 2 个月内完成;转让获批后签发新注册号,原持证人须在 30 天内注销原证
- 不予转让的情形:器械有严重不良事件史,或对其质量、效能、安全性存在合理疑虑
“Refer”与”Transfer”的区别:Refer 用于变更品牌名称,Transfer 用于变更持证人;两者均以 Full CSDT 卷宗为前提,均需原持证人同意函。
结语:三个最容易被低估的合规风险
- 持证主体选错——把注册证交给经销商,等于把市场控制权交了出去;更换时可能被迫从头注册。
- 续期窗口 miss——每年 10 月 1 日—12 月 31 日是硬窗口。错过且证书过期,进口通道直接关闭。这是一项需要进入企业合规日历的固定任务,而不是产品端不出问题就能自动延续。
- 标签与广告的”事后补救”——泰国对标签语言与广告许可实行强监管,且执法持续加严。美术稿与广告素材应在项目排期之初就纳入合规评审,而非临门再改。
给中国制造商的建议:进入泰国市场前,先做三件事——分类确认、持证架构设计、上市后合规日历。这三项做对,后续的注册、进口与续证才有稳定的基础。
附:主要依据与更新提示
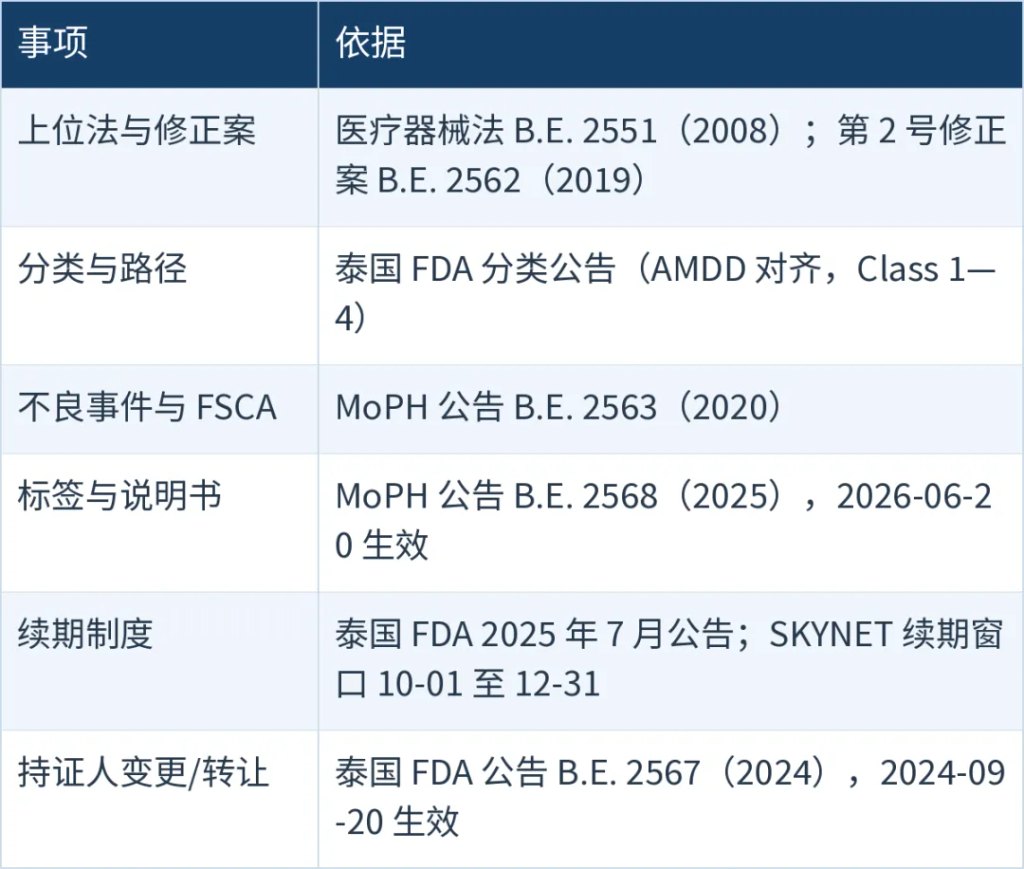
本表所列官费、时限与生效日期均可能随官方公告调整。建议在正式申报或签约前,由泰国当地合规顾问复核一次最新公告文本。
关于国瑞中安:把”持证主体”这件事,我们自己来
本文反复强调一个判断:泰国市场准入的真正分水岭,不仅要技术卷宗写得好,更要把注册证主动权握在自己手里,而不是在分销商手里。
境外制造商不能在泰国直接持证;把证交给经销商,等于把渠道主动权和核心技术机密一并交出。持证主体可以自己选,要么选择独立的咨询机构作为持证人,要么自建自营子公司。
国瑞中安(GRZAN)在泰国拥有自营子公司:GRZAN Group Co., Ltd.,正是为解决这个结构性问题而设立——我们以自营实体作为境外制造商在泰国的独立持证人(Independent License Holder)与进口商,为客户持有泰国 TFDA 注册证。制造商由此不被任何单一经销商绑定。
为什么是”自营”,而不是”转包”
这是国瑞中安区别于多数服务机构的核心:
- 自营可控、非分包模式——泰国主体由我们直接设立并运营,注册、持证、进口、警戒的每一环都在自己手里,不经过海外第三方转包,服务链条不出现断层,也不存在层层加价
- 授权关系透明——证书由国瑞中安持有并可控,制造商随时可调整渠道结构;即便未来需要变更持证人,也能按泰国 FDA 的 Transfer 流程配合出具所需文件,而不是被动等待他人配合
- 本地化团队——国内专业注册人员直接对接,零时差、零语言障碍;泰国本地团队熟悉 MDCD 的审核习惯与实操口径,能提前预判问题,我们近期在泰国Class III和IV类的全流程注册项目,仅2个月便获得TFDA的批准!
我们在泰国能做什么
覆盖从准入到存续的全周期:
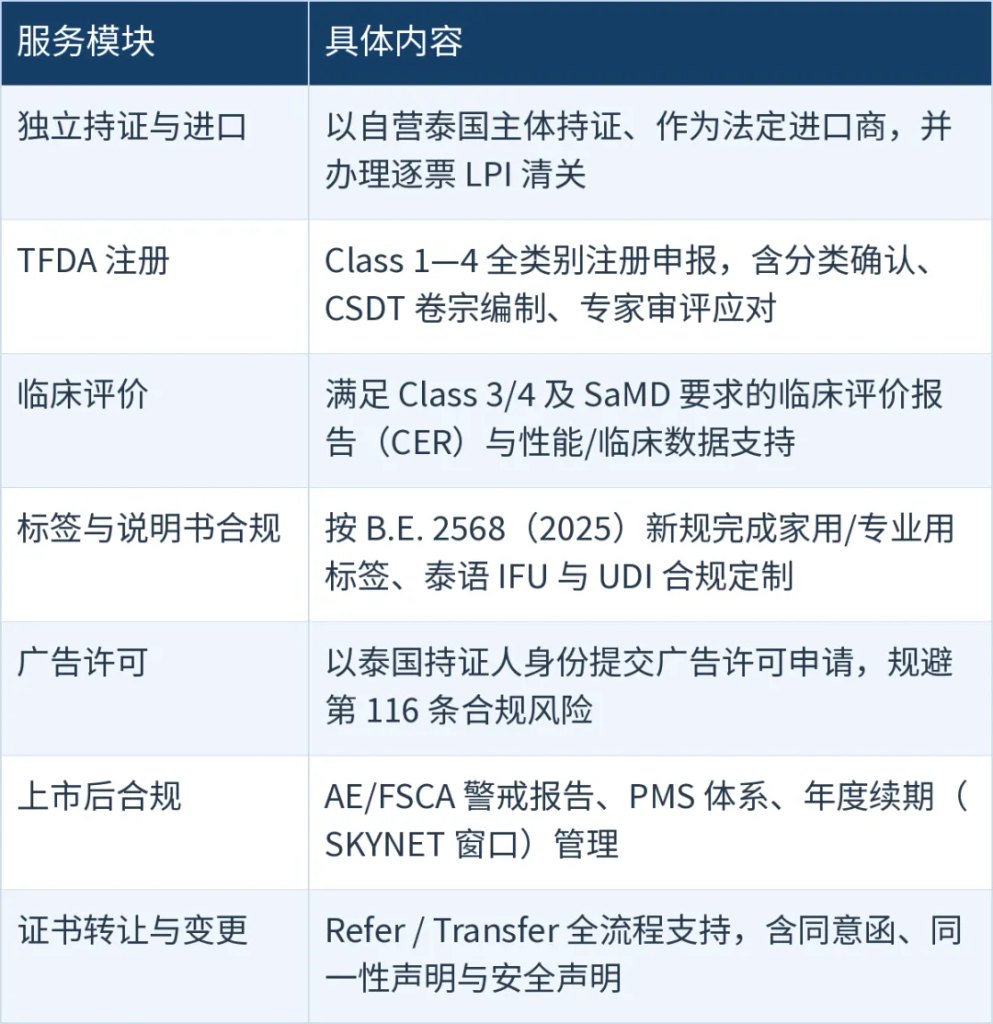
我们的体量
- 全球 25+ 自营子公司,服务网络覆盖 50+ 国家及地区
- 12+ 年行业深耕,4000+ 成功案例,300+ 临床合作中心
- 已服务 50+ 家上市医疗器械企业
- 东南亚自营网络覆盖新加坡、马来西亚、泰国、印度尼西亚、越南、菲律宾
如果您正在评估泰国市场,欢迎与我们聊聊”持证架构”和注册规划策略这一件事——它比任何技术细节都更早决定项目的成败。